Inżynieria użyteczności i projektowanie produktów dla narzędzi klinicznych i oprogramowania wyrobów medycznych
Projektujemy i testujemy oprogramowanie do monitorowania pacjentów na OIT, diagnostyki i procedur chirurgicznych, gdzie błąd użytkowania może zaszkodzić pacjentowi. Dokumentację inżynierii użyteczności zgodną z IEC 62366-1 planujemy od pierwszych warsztatów.
Co widzimy w produktach medycznych
Problemy, które rozwiązujemy
Dokumentacja użyteczności powstaje dopiero po zakończeniu projektowania
Wiele zespołów pisze dokumentację inżynierii użyteczności dopiero wtedy, gdy projekt interfejsu jest gotowy. Wtedy wychodzą luki: zadania krytyczne, których nikt nie przetestował, i scenariusze użytkowania związane z zagrożeniami, które nie zgadzają się z analizą ryzyka. My planujemy dokumentację równolegle z projektowaniem. Dzięki temu dowody są gotowe, kiedy jednostka notyfikowana albo FDA o nie poprosi.
Personel medyczny korzysta z produktu pod presją czasu
Na OIT personel pielęgniarski pracuje pod presją czasu, w ciągłych przerwach i ze zmęczeniem alarmami (alarm fatigue). Jeśli ważna zmiana w stanie pacjenta ginie na przeładowanym ekranie, łatwo ją przeoczyć. Hierarchię wizualną projektujemy wokół decyzji, które klinicyści faktycznie muszą podejmować, i testujemy ją z klinicystami, dopóki projekt jest jeszcze prototypem.
Nowa funkcja w zwalidowanym wyrobie oznacza nowe ryzyko
Kiedy dodajesz do wyrobu nowy parametr albo funkcję AI, dodajesz też nowe scenariusze błędów, nawet jeśli większa część procesu pracy się nie zmienia. Oddzielamy nowe zadania od tych, które zostały już zwalidowane. Dzięki temu testy skupiają się tam, gdzie pojawia się nowe ryzyko.
Przepisy i terminy
Przepisy, które musi spełniać Twój produkt
- Obowiązują już teraz
IEC 62366-1 i wytyczne FDA dotyczące czynników ludzkich. Norma inżynierii użyteczności, której jednostki notyfikowane i FDA oczekują od oprogramowania wyrobów medycznych.
- 31 grudnia 2027
Okres przejściowy MDR dla wyrobów wyższego ryzyka. Wyroby certyfikowane na podstawie starych dyrektyw muszą przejść na certyfikaty MDR.
- 31 grudnia 2028
Okres przejściowy MDR dla wyrobów niższego ryzyka. Późniejszy termin dla pozostałych klas wyrobów.
- 2 sierpnia 2028
Przepisy AI Act dotyczące AI w wyrobach medycznych. AI wbudowana w produkty regulowane, w tym w wyroby medyczne, podlega obowiązkom AI Act dla systemów wysokiego ryzyka.
Od czego zacząć
Usługi dla zespołów z branży zdrowia i medtech
- Diagnoza · od 6 000 €Przegląd użytecznościSprawdzamy Twoją dokumentację inżynierii użyteczności pod kątem IEC 62366-1 i wytycznych FDA dotyczących czynników ludzkich (human factors). Dostajesz listę tego, co trzeba poprawić przed złożeniem wniosku.
- Walidacja · od 9 500 €Evidence SprintProjektujemy i budujemy jedną kluczową ścieżkę jako działającą aplikację pod publicznym adresem URL, testujemy ją z 5 do 8 osobami z Twojej grupy docelowej i dajemy Ci stałą cenę pełnej budowy.
- Budowa · od 25 000 €Budowa produktuTen sam zespół, który prowadził badania, projektuje i buduje Twój produkt, za stałą cenę dla uzgodnionego zakresu.
Nasze realizacje
Nasze projekty z branży zdrowia i medtech
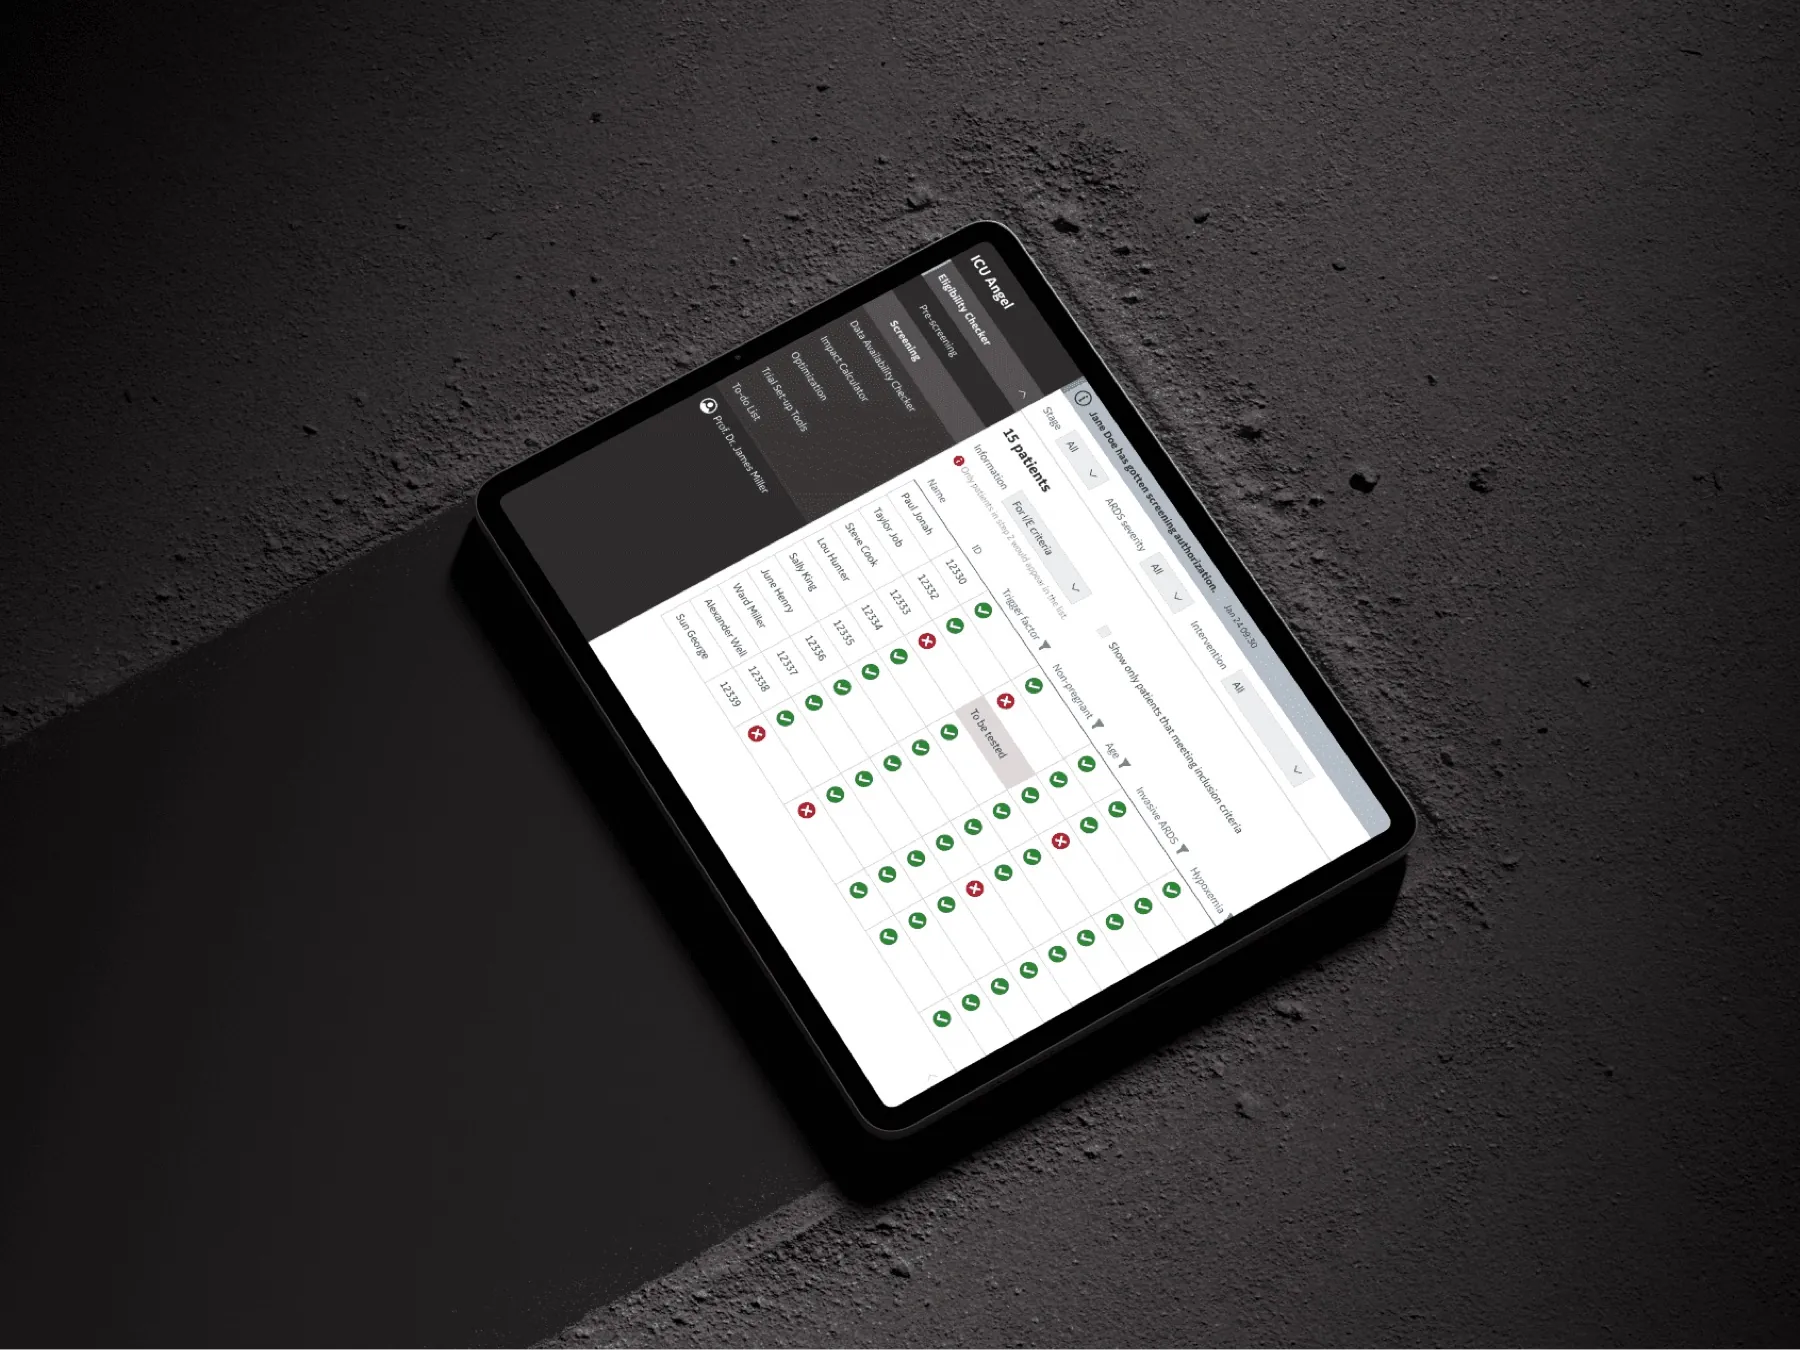 Bayer · Intensywna terapia · ENHow we made ARDS risk readable at a glance for ICU clinicians
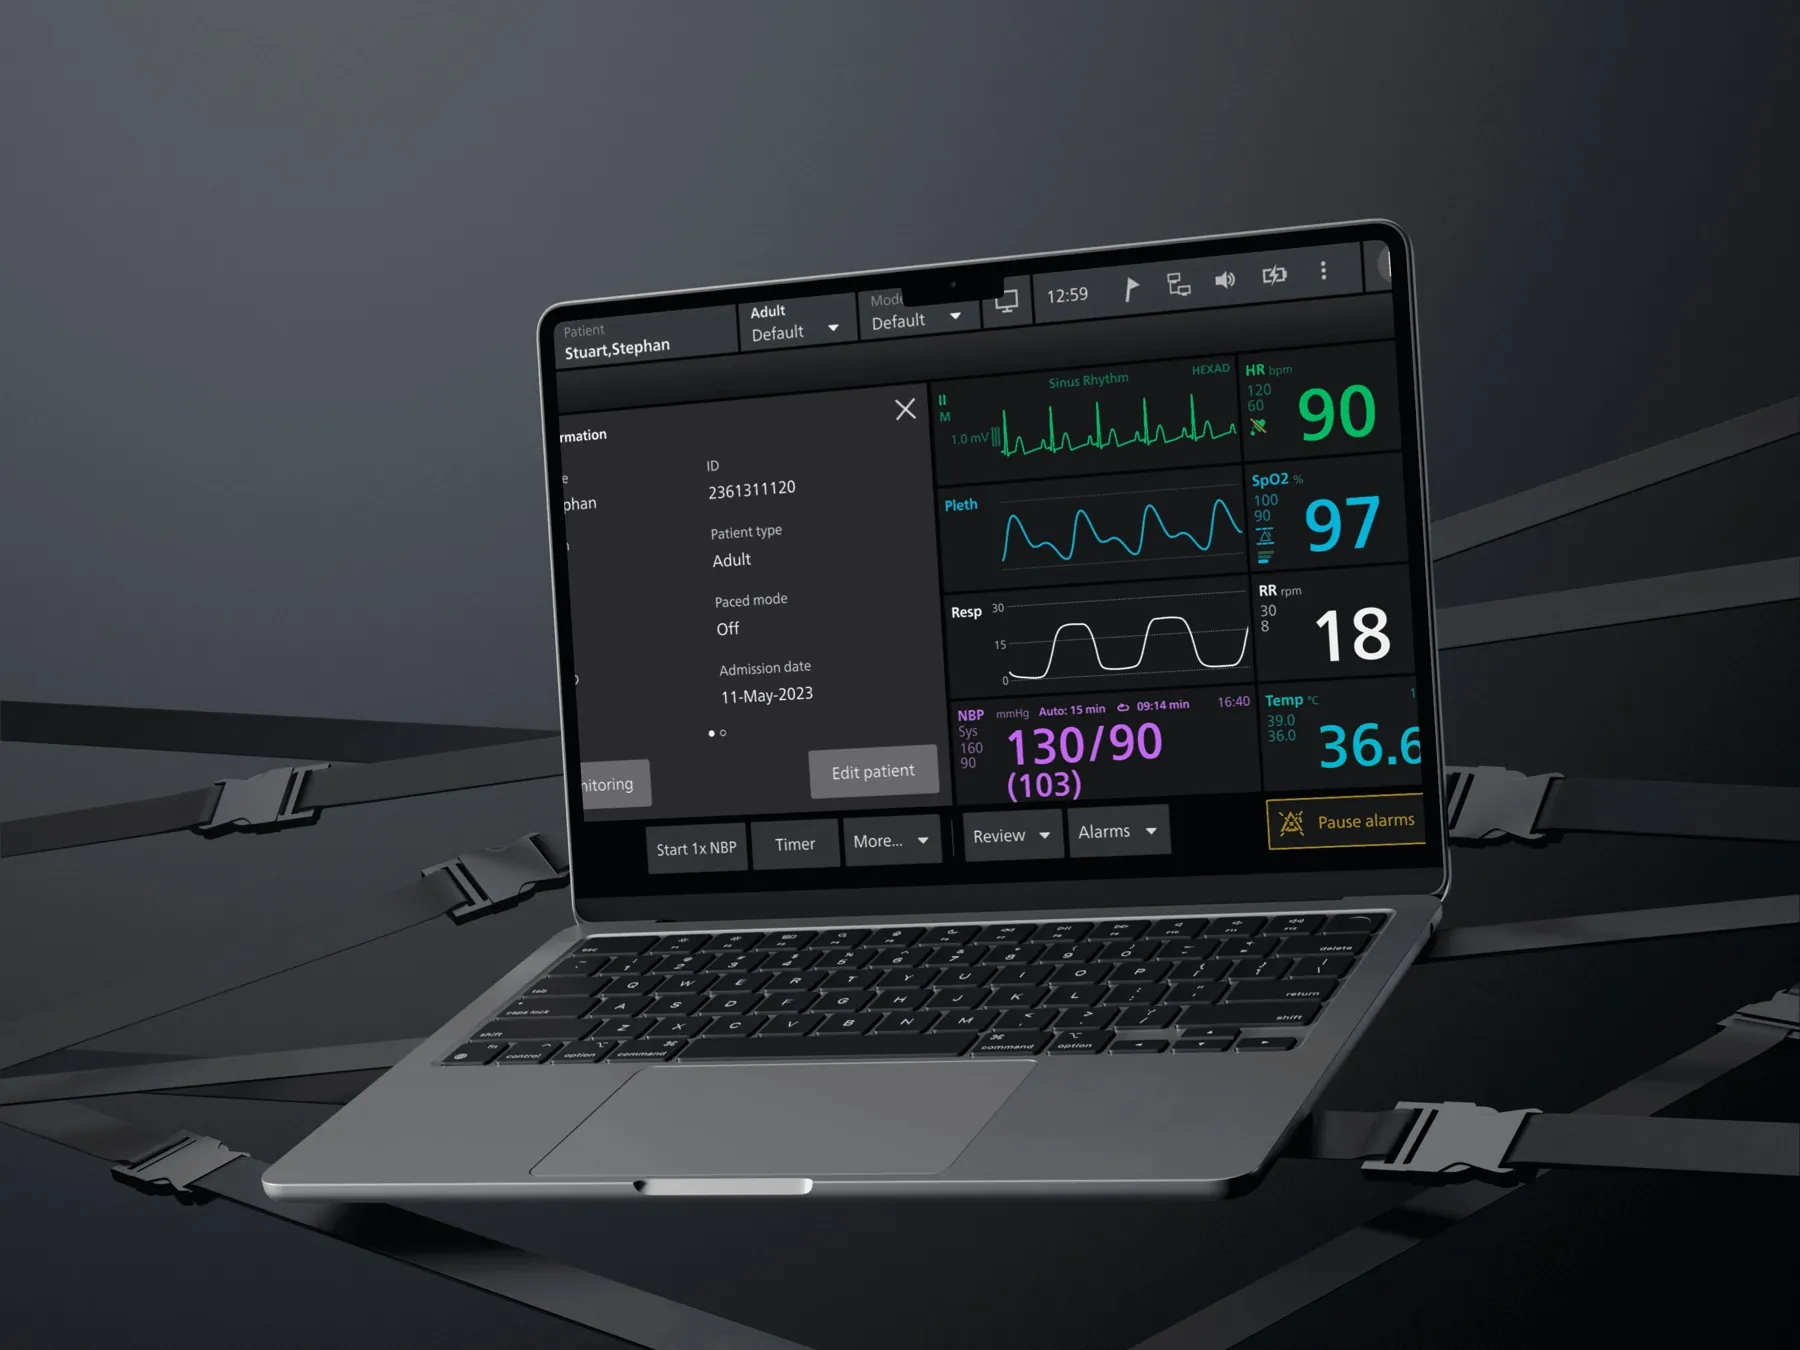 Philips · Wyroby medyczne · ENHow we added a new clinical parameter to an ICU patient monitor
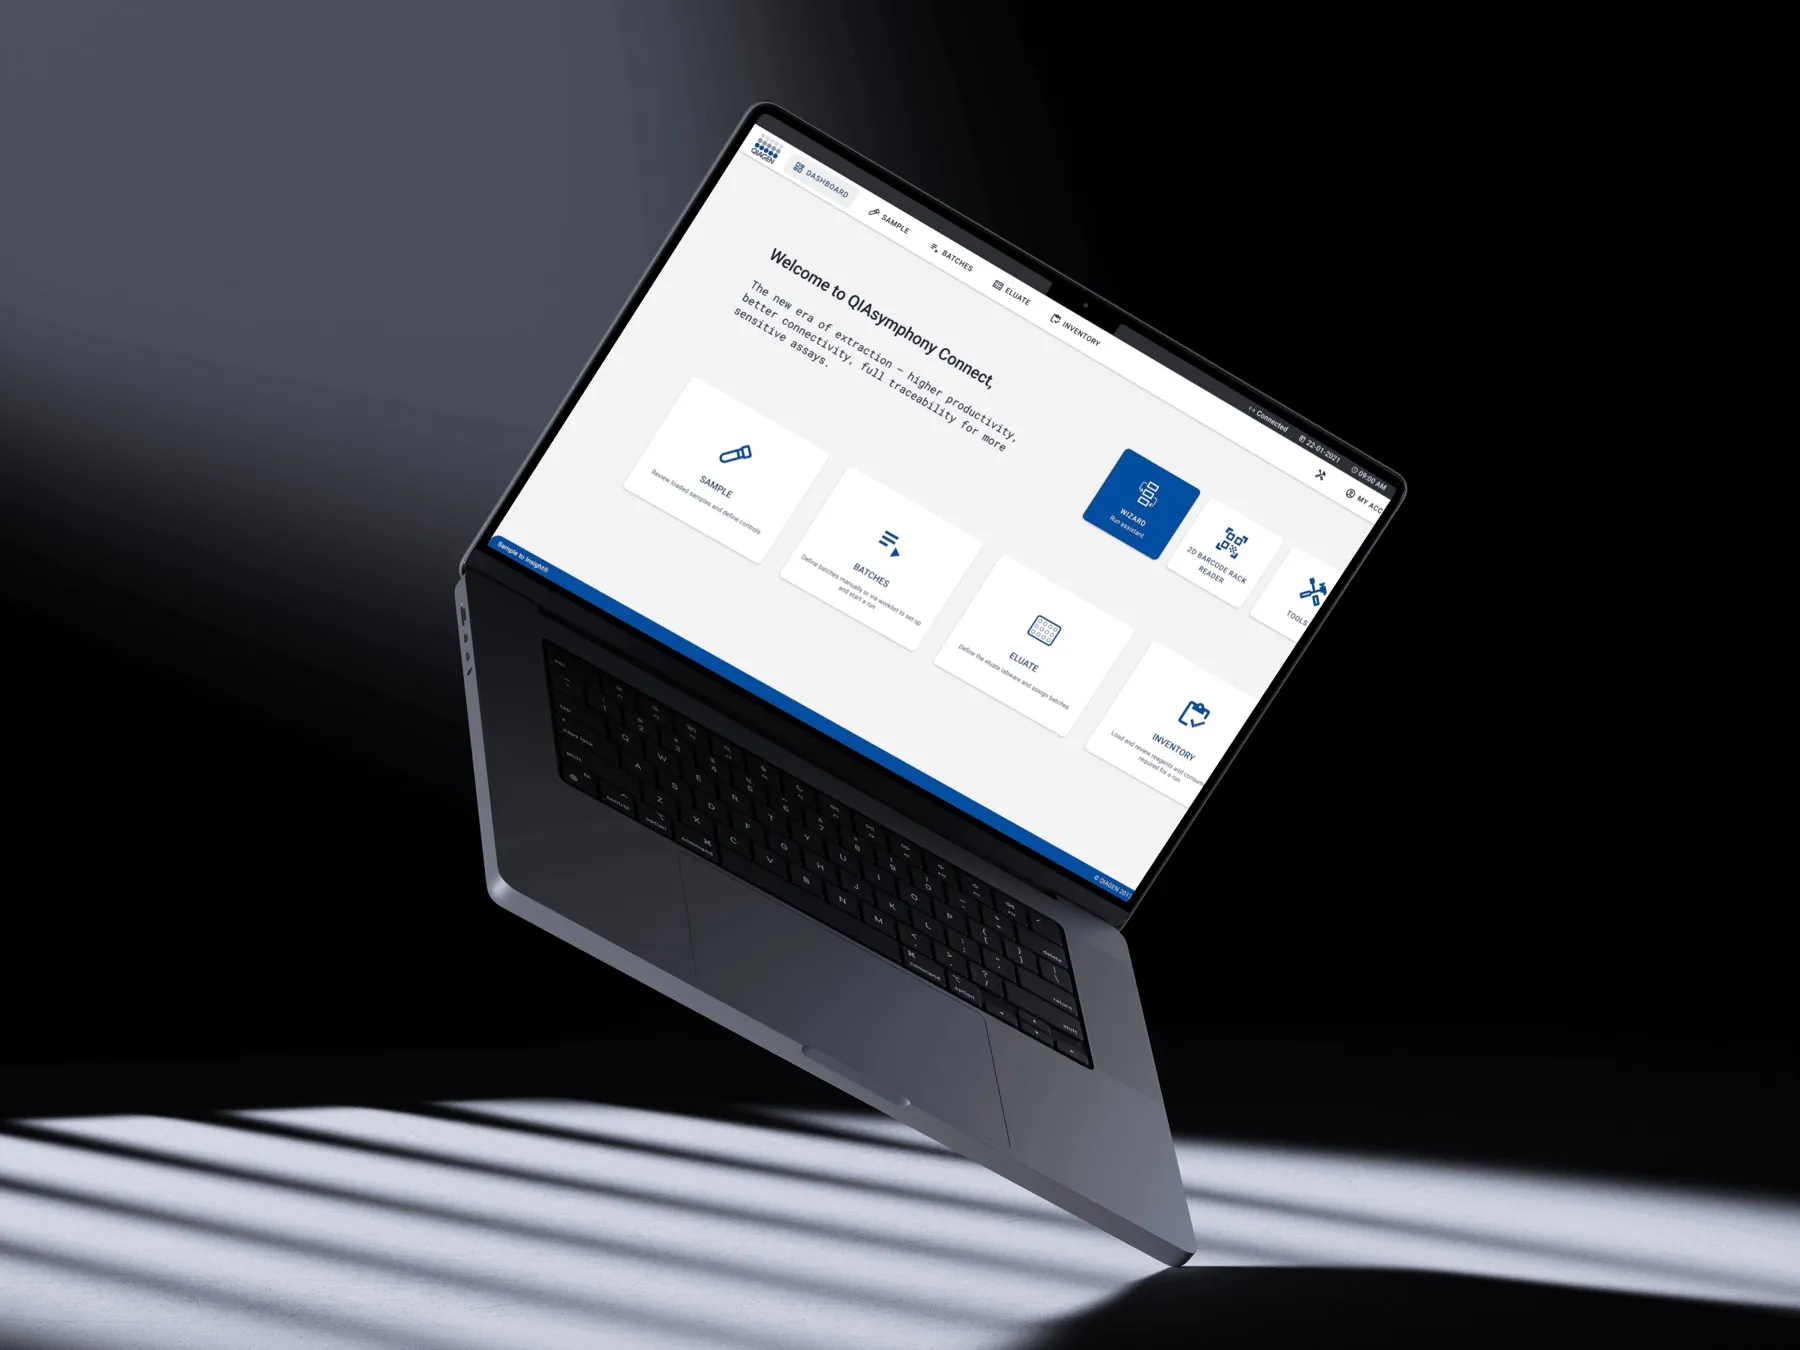 QIAGEN · Diagnostyka · ENHow we ran usability engineering for a high-throughput molecular testing instrument
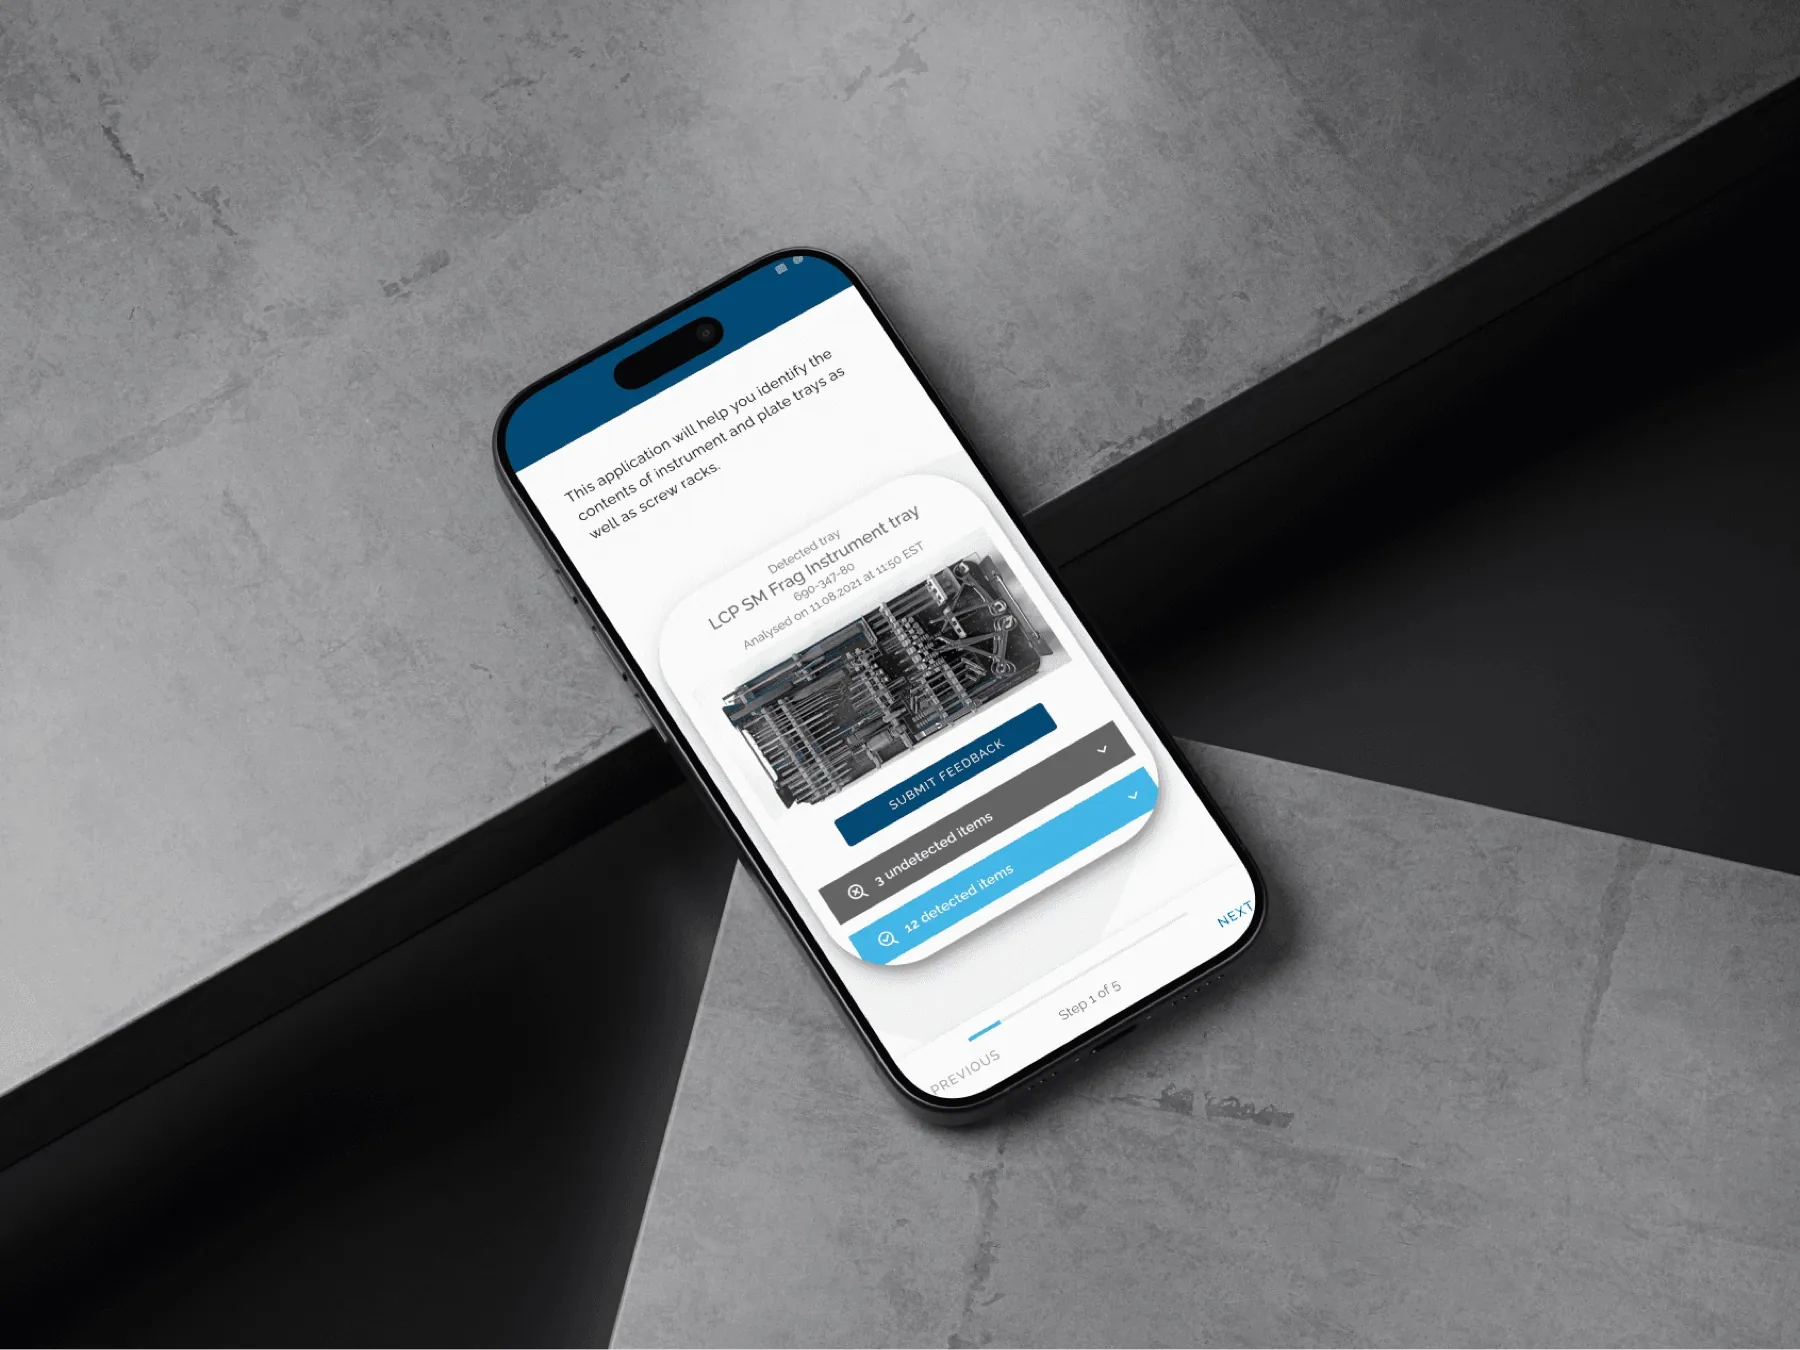 ORtelligence · Blok operacyjny · ENHow we designed a surgical instrument scanner for the operating room
Rozpocznij projekt